技术概述
无菌医疗用品细菌内毒素测试是评价直接或间接接触人体血液、体液的无菌医疗用品中内毒素污染水平的重要质量控制手段,其以鲎试剂与内毒素的凝集反应为基础,可对样品浸提液进行限度检查或精确定量,在医疗器械生物安全性评价体系中占有不可替代的地位。
检测样品
适用于无菌医疗用品细菌内毒素测试的样品范围十分广泛,涵盖多种直接或间接接触人体血液及体内组织的医疗器械与医用材料。送检样品应保持完整的无菌包装,避免外界微生物及热原物质污染,取样过程宜在洁净环境中进行,以保证检测结果的代表性与准确性。常见的检测样品包括以下几类:
- 输注类器械:一次性使用输液器、输血器、注射器、输液针、留置针等;
- 血液净化类器械:血液透析器、血液滤过器、血浆分离器、体外循环管路等;
- 植入及介入类器械:与血液长期接触的导管类产品、血管支架、心脏瓣膜等;
- 医用卫生材料:无菌敷料、手术缝线、医用敷贴、脱脂棉、医用纱布等;
- 药械组合产品:预充式注射器、药物涂层球囊等与药液直接接触的器械组件;
- 其他标注无菌及低内毒素要求的医疗器械组件与耗材。
样品数量应根据检测项目与方法确定,一般每个批次需提供足够平行试验用量的样品。建议随样品提供产品说明书、材质组成、预期接触方式及灭菌方式等信息,便于实验室制定科学合理的浸提方案,确定对应的内毒素限值。
检测项目
围绕无菌医疗用品的风险控制需求,细菌内毒素检测体系包含多个相互配合的核心项目,从限量判定、精确定量到方法学验证,共同构成完整的内毒素安全性评价链条。
1. 细菌内毒素限量检查
限量检查是最基础的检测项目,依据产品与人体的接触途径和接触时长确定内毒素限值,将样品浸提液与规定灵敏度的鲎试剂混合孵育,通过观察凝胶是否形成来判断浸提液中内毒素含量是否超过限值。对于标注“无热原”或“低内毒素”的器械,需结合产品执行标准核查相应限值要求,例如小容积注射类器械常以每件产品不超过20 EU作为控制水平,血液透析相关产品则遵循更严格的限量规定。
2. 无菌医疗用品细菌内毒素测试核心项目:内毒素含量定量测定
定量测定通过建立内毒素标准曲线,对样品浸提液中的内毒素浓度进行精确计算,得出每毫升浸提液或每件产品中的内毒素含量,单位通常为EU/mL或EU/件。定量结果不仅能够判定产品是否合格,还能反映生产过程中原料纯度、工艺用水、清洗效果及灭菌环节的污染控制水平,为工艺优化与质量改进提供量化依据。常用定量手段包括动态浊度法、动态显色法与终点显色法等。
3. 干扰试验(增强/抑制试验)
医疗用品的材质组分、添加剂残留及灭菌副产物可能对鲎试剂反应产生增强或抑制作用,导致检测结果偏离真实值。干扰试验通过向样品浸提液中添加已知浓度的内毒素标准品并测定其回收率进行评估,回收率处于50%~200%范围内表明无明显干扰。若存在干扰,需通过调节pH、合理稀释样品、更换试剂种类等方式予以消除,确保检测方法的有效性与可靠性。
4. 批间一致性与稳定性考察
针对连续生产的产品,可对不同批次样品的浸提液进行内毒素水平比对分析,评估生产工艺的稳定性与波动情况;结合加速老化与实时老化试验条件,还可考察产品在标称有效期内内毒素控制水平是否持续符合要求,为货架寿命验证提供数据支持。
检测方法
检测报告有什么用途?
在现行标准体系下,细菌内毒素检测以鲎试剂法为主体,依据结果读取方式的不同分为凝胶法与光度测定法两大类,实验室可根据样品特性、检测精度需求及设备配置条件选择适宜的方法组合。
1. 凝胶限度法
凝胶限度法是最经典、应用最广泛的方法,将样品浸提液与鲎试剂等体积混合后置于37℃±1℃恒温水浴中孵育约60分钟,通过倒转试管观察凝胶形成情况。试验需同步设置阴性对照、阳性对照及供试品阳性对照,在各对照结果均成立的前提下,依据供试品管是否形成坚实凝胶判定样品是否超过限值。该方法操作简便、成本较低,适合大批量样品的日常限度筛查。
2. 凝胶半定量法
在限度法的基础上对样品浸提液进行系列倍比稀释,分别与鲎试剂反应,通过凝胶形成的最高稀释倍数推算内毒素含量所在区间,实现半定量评价。该方法常用于初步估计污染水平、验证稀释方案的有效性,以及资源条件有限时的补充分析手段。
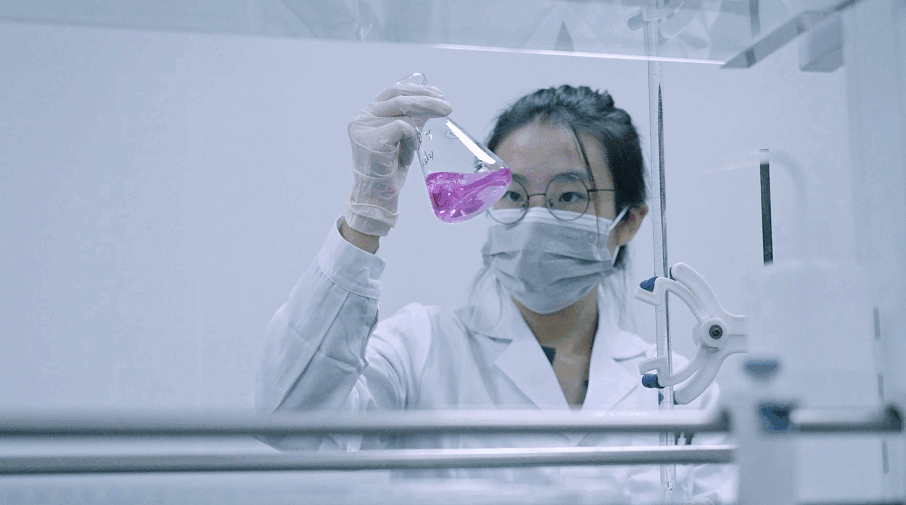
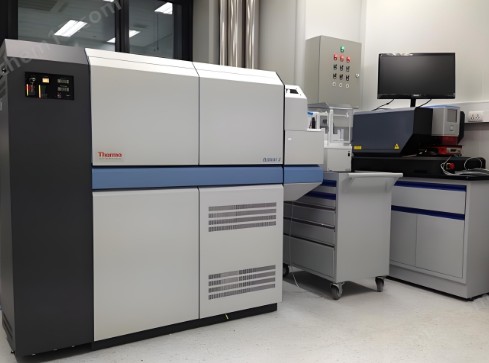
3. 无菌医疗用品细菌内毒素测试常用方法之光度测定法
光度测定法利用内毒素与鲎试剂反应过程中浊度或显色的动态变化进行定量分析,包括动态浊度法、动态显色法与终点显色法。通过测定反应体系到达预设浊度或显色阈值所需的时间或终点吸光度,依据标准曲线反算内毒素浓度。该方法灵敏度高、线性范围宽、数据可自动采集与存储,能有效减少人为判读误差,尤其适用于高精度定量、痕量污染分析及科研场景。
4. 重组C因子法等新型技术
出于鲎资源保护与可持续发展的考虑,重组C因子法逐步进入各国药典与标准体系。该方法采用基因重组技术制备的C因子蛋白,可特异性识别细菌内毒素并触发荧光信号,既避免了依赖鲎血采集的资源限制,又不受样品中β-葡聚糖的交叉干扰,是未来内毒素检测技术的重要发展方向。
检测仪器
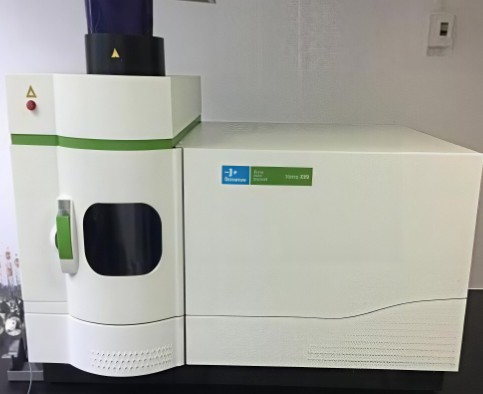
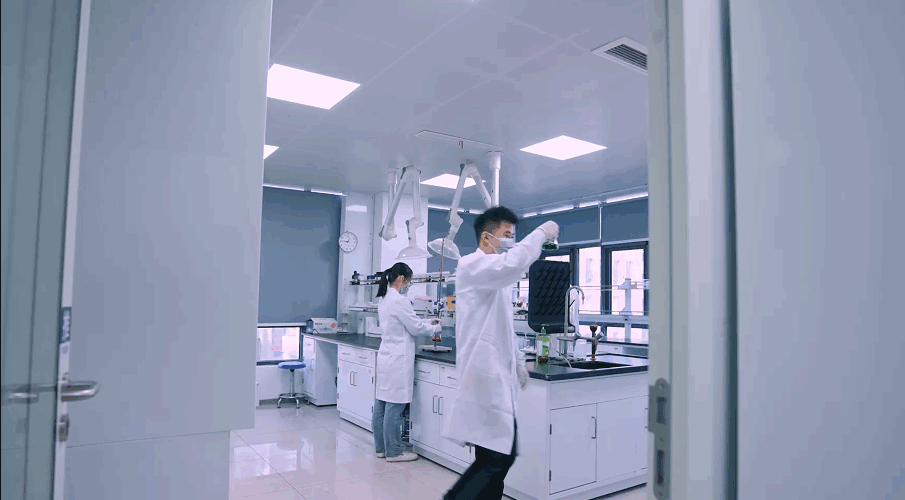
规范的细菌内毒素检测需依托专用仪器设备与受控的实验环境完成。开展无菌医疗用品细菌内毒素测试的实验室通常配备以下仪器,以保证反应条件的均一稳定、结果读取的客观准确以及数据管理的完整可追溯。
- 细菌内毒素测定仪:具备动态浊度与动态显色检测功能,可自动绘制标准曲线并计算内毒素含量;
- 恒温水浴锅或恒温培养箱:温度控制精度达37℃±1℃,为凝胶反应提供稳定孵育条件;
- 漩涡混合器与精密移液系统:用于内毒素标准品的复溶、混匀及微量加样操作;
- 酶标仪与恒温孵育板:配合96孔微孔板完成动态显色法的批量检测与实时监测;
- 超净工作台与无热原耗材:无热原试管、无热原吸头、无热纯化水等,防止外源性内毒素污染;
- pH计、温度计等辅助设备:用于反应体系监控及样品浸提液pH调节。
所有与样品及试剂直接接触的器具均需经250℃干热处理30分钟以上,或采用经过验证的其他除热原方式处理;实验用水的内毒素含量应控制在极低水平,从硬件与耗材层面杜绝假阳性结果的发生。
常见问题
问题一:无菌医疗用品细菌内毒素测试的检测周期是多久?
一般情况下,检测周期为7-15个工作日。实际所需时间受多方面因素影响:检测项目数量越多、涉及的样品批次越多,周期相应延长;若样品存在干扰,需要额外开展干扰消除试验与方法复验,耗时也会增加;光度法定量项目相对凝胶法流程略长。如遇生产排期紧张或注册节点临近等情况,可与实验室沟通安排加急处理,缩短排队与实验流转时间。
问题二:无菌医疗用品细菌内毒素测试的检测价格是多少?
检测费用没有统一的固定数值,受多重因素共同影响:检测项目的数量与类型(仅做限度检查还是同时包含定量测定与干扰试验)、所选检测方法(凝胶法或光度法)、送检样品的数量与批次规模、是否需要加急服务,以及样品前处理的复杂程度等,均会影响整体费用。建议在送检前与检测方充分沟通检测需求,由其根据实际方案核算后提供正式报价。
问题三:细菌内毒素与热原是什么关系?为什么无菌产品还需检测内毒素?
细菌内毒素是革兰氏阴性菌细胞壁中的脂多糖成分,是引起人体热原反应的主要物质。灭菌工艺可以杀灭细菌,但细菌裂解后释放的内毒素仍会残留在产品表面或材料内部,且内毒素耐热性极强,常规高压蒸汽灭菌难以将其彻底破坏。因此,产品即使达到无菌要求,仍可能携带内毒素污染风险,需要通过专项测试加以控制。
问题四:鲎试剂凝胶法与光度法应如何选择?
凝胶法操作简单、设备投入低,适合大批量样品的限度筛查与日常放行检验;光度法灵敏度高、定量精确、数据可自动记录,适合需要精确数值、绘制标准曲线或开展方法学研究的场景。若样品浸提液本身有色泽或浑浊,可能干扰光学读数,此时凝胶法或经过验证的前处理方案更为稳妥,具体可结合产品特性与实验条件综合确定。
问题五:干扰试验回收率不在50%~200%范围内怎么办?
当回收率超出该范围时,说明样品浸提液对鲎试剂反应存在抑制或增强作用。可依次尝试:对浸提液进行不超过最大有效稀释倍数的稀释;将浸提液pH调节至6.0~8.0的适宜区间;更换特异性更强的鲎试剂或改用重组C因子试剂;必要时调整浸提介质、浸提温度与时间。调整后的方法需重新进行回收率验证,符合要求后方可用于正式检测。
问题六:送检样品在采集和运输环节有哪些注意事项?
样品应保持原始无菌包装完整,避免徒手直接接触产品关键部位;建议在洁净条件下取样并使用无热原容器盛装;运输过程中避免高温、暴晒与挤压变形;样品的名称、批号、数量、预期接触方式等基本信息应随附齐全,以便实验室确定正确的内毒素限值与浸提方案,确保检测流程顺利开展。