技术概述
注射剂无菌检查检测是药品质量控制体系中最为关键的安全性检测项目之一,其核心目的在于确保注射剂产品中不含任何活的微生物。由于注射剂直接进入人体血液系统或组织内部,一旦存在微生物污染,将可能导致严重的感染甚至危及生命,因此无菌检查是注射剂出厂前必须通过的强制性检测项目。
无菌检查技术建立在微生物学理论基础之上,通过特定的培养条件和方法,检测样品中是否存在需氧菌、厌氧菌、真菌等微生物。该检测遵循《中国药典》、美国药典(USP)、欧洲药典(EP)等国际通行标准,采用严格的质量控制程序,确保检测结果的准确性和可靠性。
随着制药技术的不断发展,注射剂无菌检查检测技术也在持续进步。传统的培养法仍然是法定方法,但快速微生物检测技术如ATP生物发光法、流式细胞术、核酸扩增技术等也逐渐应用于生产过程监控。无菌检查不仅涉及检测方法本身,还包括无菌生产工艺验证、环境监测、人员操作规范等多个环节,构成了完整的无菌保证体系。
无菌检查的重要性体现在多个层面:首先,它是保障患者用药安全的最后一道防线;其次,它是药品监管部门进行质量监督的重要手段;再次,它是制药企业验证生产工艺稳定性的关键指标。通过系统化的无菌检查,可以有效识别和控制注射剂生产过程中的微生物风险,为公众健康提供可靠保障。
检测样品
注射剂无菌检查检测覆盖多种类型的注射剂产品,根据剂型特点和给药途径的不同,样品处理方式也存在差异。以下是常见的检测样品类型:
小容量注射剂:通常指装量在50ml以下的注射剂,包括水针剂、油针剂等。此类样品需要根据装量确定取样数量,按照标准规定的检验量进行检测。小容量注射剂由于体积较小,通常采用直接接种法进行检查。
大容量注射剂:指装量在50ml以上的注射剂,主要包括大输液、代血浆等。大容量注射剂由于体积大、营养丰富,更容易受到微生物污染,检测时需要特别注意取样代表性和检验量的准确性。
冻干粉针剂:采用冷冻干燥技术制备的注射剂,使用前需加溶剂溶解。此类样品检测时需要考虑溶解过程的无菌操作,确保检测过程不引入外源污染。
注射用无菌粉末:包括抗生素类、抗肿瘤药物等无菌粉末。检测时需要选择适当的溶解介质,确保药物完全溶解且不影响微生物生长。
生物制品注射剂:包括疫苗、血液制品、细胞治疗产品、基因治疗产品等。此类产品由于其特殊性,可能需要采用特殊的检测方法或增加检测频次。
中药注射剂:以中药材为原料制成的注射剂,由于其成分复杂,检测时需要注意药物成分对培养基的潜在影响,必要时进行方法学验证。
样品的采集和运输对检测结果具有重要影响。样品应具有代表性,按照统计学原则确定取样数量。样品运输过程应保持规定的储存条件,避免因温度变化或其他因素导致样品质量改变。样品到达实验室后应及时登记、检验,保证检测的时效性。
检测项目
注射剂无菌检查检测涵盖多个具体的检测项目,每个项目针对不同类型的微生物,采用特定的培养条件进行检测。主要检测项目包括:
需氧菌总数检查:检测样品中存在的需氧或兼性厌氧细菌,是评价产品无菌状态的基本指标。需氧菌在适宜的温度和有氧条件下培养,观察是否有菌落生长。
厌氧菌检查:针对厌氧细菌的检测项目,采用厌氧培养条件进行培养。某些注射剂产品如含有还原性成分,可能适合厌氧菌生长,需要进行此项检查。
真菌检查:包括酵母菌和霉菌的检测,采用适合真菌生长的培养基和培养条件。真菌污染可能来源于原材料、环境或生产过程,其危害性同样不可忽视。
培养基适用性检查:确保所用培养基能够支持微生物生长的验证试验。每次无菌检查前,需要对培养基进行灵敏度试验,验证其促生长能力。
方法适用性试验:针对特定产品建立的无菌检查方法,需要验证该方法不影响微生物的检出。方法适用性试验是保证检测结果可靠性的重要环节。
环境微生物监测:对无菌检查环境的监测,包括沉降菌、浮游菌、表面微生物等,确保检测环境符合要求,排除环境污染对检测结果的干扰。
各检测项目之间相互关联,共同构成完整的无菌检查体系。在实际检测过程中,需要根据产品特点和法规要求,确定具体的检测项目组合。对于某些特殊产品,可能还需要进行额外的检测,如细菌内毒素检查、微粒检查等,以全面评价产品的安全性。
检测方法
检测报告有什么用途?
注射剂无菌检查检测采用的方法经过严格验证,具有科学性和规范性。根据检测原理和操作流程的不同,主要分为以下几种方法:
薄膜过滤法是注射剂无菌检查的首选方法,尤其适用于具有抗菌活性的样品或大体积样品。该方法的基本原理是将样品通过0.45μm孔径的滤膜过滤,微生物被截留在滤膜上,然后将滤膜置于培养基中培养,观察是否有微生物生长。薄膜过滤法的优点在于可以处理较大体积的样品,提高检测的灵敏度,同时通过过滤可以将药物成分与微生物分离,避免药物的抗菌活性对检测结果的影响。
薄膜过滤法的操作流程包括:样品预处理、过滤系统的准备、样品过滤、滤膜冲洗、培养基接种、培养观察等步骤。每个步骤都需要严格按照标准操作规程执行,确保操作的规范性和结果的可追溯性。对于含有抗菌成分的样品,需要使用适量的冲洗液冲洗滤膜,去除残留的抗菌物质。
直接接种法适用于无法采用薄膜过滤法的样品,如小体积注射剂、某些生物制品等。该方法将样品直接接种到培养基中,在适宜条件下培养,观察是否有微生物生长。直接接种法的优点在于操作简单,但需要考虑样品与培养基的相容性,确保样品在培养基中能够充分分散。
直接接种法的关键要点包括:培养基种类和量的选择、培养条件的控制、观察时间的确定等。根据药典规定,培养基体积通常为样品体积的10倍以上,培养温度和时间根据微生物类型确定,一般需氧菌和厌氧菌培养14天,真菌培养14天以上。
快速微生物检测方法是近年来发展起来的新技术,可以在较短时间内获得检测结果。这些方法包括:
ATP生物发光法:利用微生物细胞中的ATP与荧光素酶反应产生发光,通过检测发光强度判断是否存在微生物。该方法检测时间短,可在数小时内得到结果。
流式细胞术:通过检测微生物细胞的物理特性(如大小、形态)和荧光特性,快速计数微生物数量。适用于生产过程中的快速监控。
核酸扩增技术:通过PCR等技术扩增微生物特异性核酸序列,实现微生物的快速检测和鉴定。该方法灵敏度高,可检测活的但不可培养的微生物。
阻抗法:通过监测微生物生长过程中培养基电导率的变化,判断是否有微生物生长。该方法可以连续监测,实现自动化检测。
快速方法虽然具有时间优势,但目前仍主要作为传统方法的补充,用于生产过程监控或放行检测前的快速筛查。正式的无菌检查放行仍需采用药典规定的传统方法。
阳性对照和阴性对照是无菌检查方法中不可缺少的组成部分。阳性对照使用标准菌株接种,验证检测系统的有效性;阴性对照使用无菌稀释液或冲洗液,监控检测过程中的污染风险。对照试验的结果直接影响对样品检测结果的判断,是质量控制的重要手段。
检测仪器
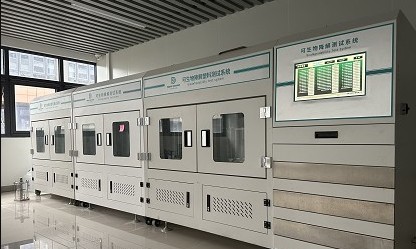
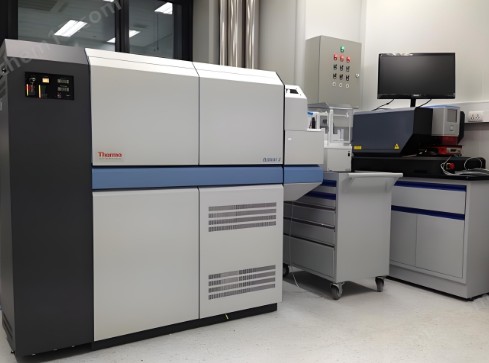
注射剂无菌检查检测需要使用多种专业仪器设备,这些设备的性能和状态直接影响检测结果的准确性。主要检测仪器包括:
无菌隔离器:是进行无菌检查的核心设备,通过物理隔离和正压环境,为检测操作提供A级洁净环境。现代无菌隔离器配备手套-袖套操作系统,可以实现完全密闭的操作,有效降低假阳性风险。隔离器内部配备灭菌系统,可在每次检测前后进行空间灭菌,保证环境的无菌状态。
薄膜过滤系统:用于薄膜过滤法的专用设备,由过滤装置、真空泵、收集瓶等组成。封闭式薄膜过滤系统可实现无菌操作的全过程密闭,是当前主流的过滤设备。过滤系统的选择需要考虑样品特性、过滤速度、冲洗效率等因素。
培养箱:提供微生物生长所需的恒定温度环境,包括细菌培养箱(通常30-35℃)和真菌培养箱(通常20-25℃)。培养箱需要具备良好的温度均匀性和稳定性,配备温度记录装置,确保培养条件符合规定。厌氧培养箱或厌氧罐系统用于厌氧菌的培养。
生物安全柜:用于样品处理和操作的传统设备,提供局部洁净环境。虽然目前无菌隔离器逐渐成为主流,但生物安全柜在某些检测操作中仍然适用。生物安全柜需要定期进行风速、洁净度、气流模式等性能测试。
菌落计数器:用于微生物计数分析,可分为手动计数器和自动菌落计数系统。自动菌落计数器配备图像采集和分析软件,可以提高计数的准确性和效率,适用于大量样品的检测分析。
微生物鉴定系统:对检出的微生物进行菌种鉴定,包括生化鉴定系统、质谱鉴定系统、分子鉴定系统等。微生物鉴定结果可以为污染溯源提供重要线索,是质量控制分析的重要工具。
环境监测设备:包括浮游菌采样器、沉降菌采样装置、表面微生物采样设备等,用于无菌检查环境的监测。环境监测数据是评价检测环境质量的重要依据。
温度监测系统:用于培养过程温度的连续监测和记录。现代温度监测系统可实现多点监测、自动记录、超限报警等功能,确保培养条件得到有效控制。
检测仪器的管理是保证检测质量的重要环节。仪器设备需要建立完善的维护保养计划,定期进行校准和验证,确保仪器性能处于良好状态。关键仪器如培养箱、无菌隔离器等需要进行安装确认、运行确认和性能确认,建立完整的使用记录和维护档案。
应用领域
注射剂无菌检查检测在多个领域发挥重要作用,是保障药品安全的关键环节:
药品生产企业是无菌检查的主要应用领域。制药企业在产品放行前必须进行无菌检查,确保每批产品符合无菌要求。此外,企业还需要进行无菌工艺模拟试验,验证生产过程的无菌保证能力。无菌检查结果是企业判断产品质量、决定产品是否放行的重要依据。
药品监管部门将无菌检查作为药品质量监督的重要手段。各级药品检验机构对市场流通的注射剂产品进行抽检,通过无菌检查评价产品质量状况,发现不合格产品及时采取控制措施,保障公众用药安全。监管部门还利用无菌检查数据评价企业的质量体系运行状况。
医院药房在临床用药前可能对某些注射剂进行无菌检查,特别是对于需要长期储存或特殊条件下保存的药品。医院静脉用药调配中心在配置静脉营养液、细胞毒性药物等过程中,也需要进行无菌相关的检测和验证。
科研院所和检测机构开展无菌检查相关的研究工作,包括新方法的开发验证、特殊产品的检测方法学研究、微生物限度标准研究等。这些研究为无菌检查技术的进步和标准的完善提供科学依据。
生物制品领域对无菌检查有更高的要求。疫苗、血液制品、细胞治疗产品等生物制品不仅需要满足基本的无菌要求,还可能需要进行支原体检查、外源病毒因子检查等附加检测。生物制品的无菌检查方法往往需要根据产品特点进行定制化开发。
进口药品检验是口岸药品检验所的重要职责。进口注射剂在进入国内市场前,需要经过口岸检验,无菌检查是必检项目之一。进口药品的无菌检查需要符合中国药典的要求,检测结果直接决定产品是否可以进入国内市场流通。
常见问题
在注射剂无菌检查检测实践中,经常遇到一些技术问题和困惑,以下是对常见问题的解答:
问:无菌检查出现阳性结果如何处理?
答:当无菌检查出现阳性结果时,需要进行系统的调查分析。首先应确认阳性结果的可靠性,排除假阳性的可能。调查内容包括:操作环境监测数据、阴性对照结果、操作人员资格、仪器设备状态、培养基和稀释液的无菌性等。如果确认阳性结果来源于样品本身,则该批次产品判定为不符合规定,需要进行处置。如果是假阳性,需要查明污染来源,采取纠正措施后重新检测。
问:如何确定无菌检查的取样数量和检验量?
答:取样数量和检验量按照药典规定执行。根据批量大小确定取样数量,一般批量越大,取样数量越多。检验量根据样品包装规格确定,小容量注射剂通常取全量或规定数量,大容量注射剂按比例取样。具体的取样方案在药典中有详细规定,检测时需要严格按照标准执行。
问:含有抗菌活性的注射剂如何进行无菌检查?
答:含有抗菌活性的注射剂需要采用薄膜过滤法进行检查,通过滤膜将微生物与抗菌成分分离。过滤后使用适当的冲洗液冲洗滤膜,去除残留的抗菌物质。冲洗液种类和冲洗量需要通过方法适用性试验确定,确保抗菌活性被有效中和或去除。如果薄膜过滤法不适用,可采用中和剂法或其他经验证的方法。
问:无菌检查需要多长时间?
答:传统培养法无菌检查的标准培养时间为14天。对于采用细菌培养基的样品,需培养14天;对于采用真菌培养基的样品,也需培养14天。培养结束后观察是否有微生物生长。如果采用快速微生物检测方法,检测时间可以大大缩短,但快速方法目前主要用于过程监控,正式放行检测仍需采用传统方法。
问:无菌检查环境有什么要求?
答:无菌检查应在符合要求的洁净环境中进行。传统上在B级背景下的A级层流罩或生物安全柜中操作,现在越来越多地采用无菌隔离器。环境需要定期进行监测,包括悬浮粒子、沉降菌、浮游菌、表面微生物等指标。环境监测数据是评价检测结果可靠性的重要依据,如果环境监测发现异常,可能需要对检测结果进行重新评估。
问:无菌检查方法需要验证吗?
答:是的,无菌检查方法需要经过验证。方法适用性试验是验证产品是否适合采用该方法进行无菌检查的重要手段。试验时将规定数量的标准菌株加入样品或稀释后的样品中,按照拟定的方法进行检查,验证该方法能否检出存在的微生物。如果方法适用性试验不合格,需要分析原因,改进方法后重新验证。
问:注射剂无菌检查与微生物限度检查有什么区别?
答:无菌检查和微生物限度检查是两种不同的检测项目。无菌检查用于检测样品中是否存在活的微生物,结果判断为"有菌"或"无菌",适用于要求无菌的制剂。微生物限度检查用于检测样品中的微生物数量和种类,结果以菌落形成单位表示,适用于非无菌制剂。两者的检测方法、培养条件、结果判断都有所不同。
问:如何保证无菌检查结果的可靠性?
答:保证无菌检查结果可靠性需要多方面措施:一是人员培训,确保操作人员具备相应的资质和技能;二是设备管理,确保检测设备处于良好状态并经过验证;三是环境控制,确保检测环境符合洁净要求;四是方法验证,确保检测方法适合特定产品;五是质量控制,通过阳性对照、阴性对照验证检测系统的有效性;六是数据完整性,确保检测记录真实、完整、可追溯。
综上所述,注射剂无菌检查检测是一项系统性、专业性很强的检测工作,需要严格遵循法规标准,建立完善的质量体系,不断提高检测能力和水平。通过科学规范的无菌检查,可以有效保障注射剂产品的安全性,为患者用药安全提供有力保障。